
Por Dr. Henrique Pêcego — Médico Hematologista | Instagram: @drhenriquepecegohemato
Tem um tipo de paciente que aparece no consultório com uma pasta cheia de exames e uma frase pronta: “já investigaram tudo e ninguém acha nada”.
O hemograma dele mostra hemácias pequenas, ano após ano. O painel de ferro está normal, às vezes até com ferritina boa. Já tomou ferro, não adiantou. E a eletroforese de hemoglobina, que era a grande esperança do caso, veio normal.
Nesse ponto, quase sempre alguém escreve no prontuário que é “uma variação individual” e a investigação para por ali.
Só que existe uma condição que produz exatamente esse quadro, e que é justamente aquela em que a eletroforese não mostra nada: a alfa talassemia.
Este texto explica por que o exame vem normal, o que faz sentido pensar quando ele vem normal, e por que essa informação tem valor muito além da curiosidade.
Quatro genes, não dois
A hemoglobina do adulto é feita de duas cadeias alfa e duas cadeias beta. Até aqui a história é conhecida.
A diferença começa na contabilidade dos genes.
- Para a cadeia beta, cada pessoa tem dois genes, um herdado de cada pai. É por isso que a talassemia beta tem apenas três cenários: normal, traço, ou doença.
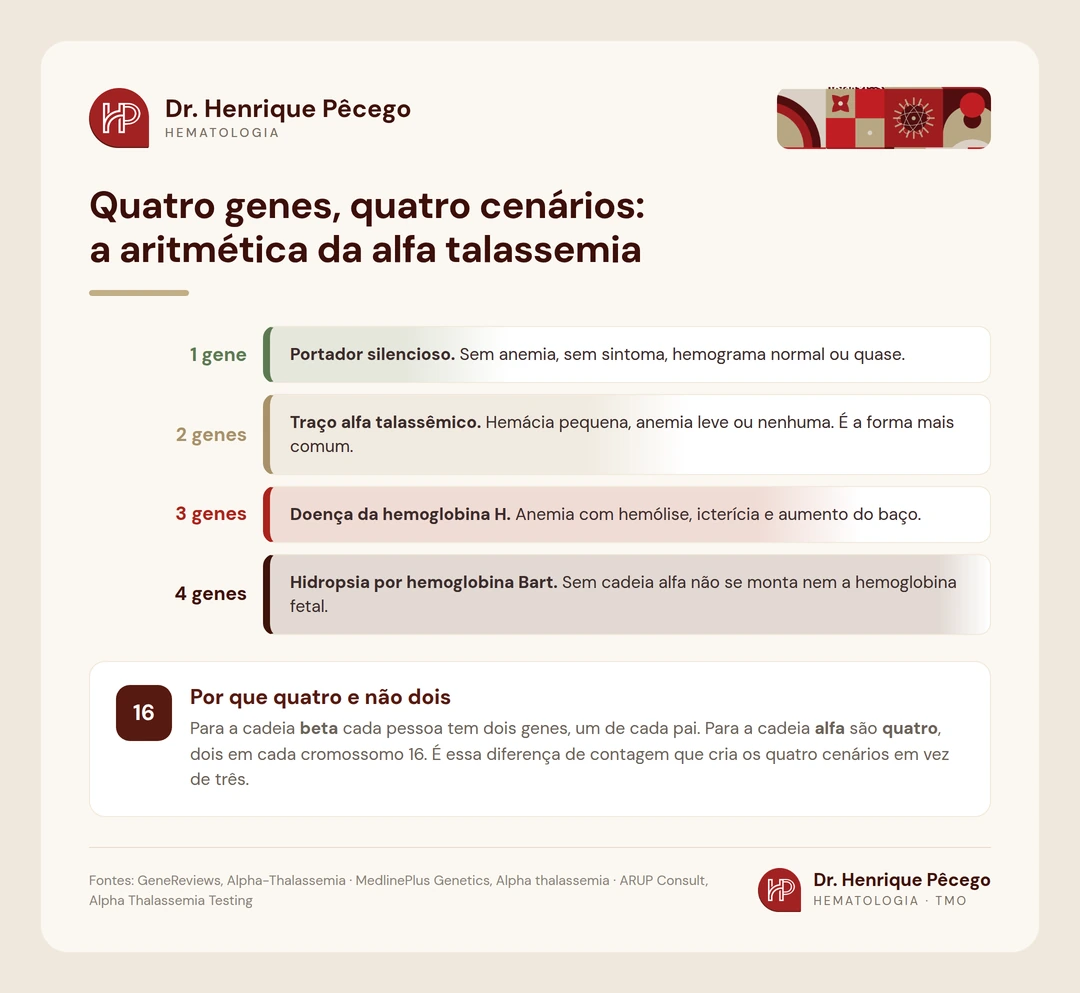
- Para a cadeia alfa, cada pessoa tem quatro genes, dois herdados de cada pai, localizados no cromossomo 16. São dois genes chamados HBA1 e HBA2 em cada cromossomo.
Quatro genes significa quatro possibilidades de perda, e é essa aritmética que define a doença inteira:
- Um gene alterado. Chamado de portador silencioso. Não dá anemia, não dá sintoma, e o hemograma costuma ser normal ou quase normal. A pessoa não sabe e provavelmente nunca vai saber.
- Dois genes alterados. É o traço alfa talassêmico. Hemácia pequena, anemia leve ou nenhuma anemia, e nenhum sintoma. É a forma mais comum e é sobre ela que a maioria das dúvidas gira.
- Três genes alterados. É a doença da hemoglobina H. Aqui existe anemia de verdade, com hemólise, aumento do baço e necessidade de acompanhamento contínuo.
- Quatro genes alterados. É a forma mais grave, chamada de hidropsia fetal por hemoglobina Bart. Sem cadeia alfa não se monta nem a hemoglobina fetal, e o quadro é incompatível com a vida sem intervenção intrauterina.
👉 Repare que o número de genes perdidos prevê o quadro com bastante fidelidade. Essa é uma característica incomum em genética, e é o que torna a alfa talassemia relativamente fácil de explicar para o paciente depois que se tem o resultado molecular na mão.
🔑 Por que a eletroforese vem normal
Essa é a pergunta central do texto, e a resposta é elegante.
A eletroforese de hemoglobina é ótima para detectar duas coisas: hemoglobinas anormais, como a S e a C, e desequilíbrios entre as frações normais, especialmente a hemoglobina A2.
Na talassemia beta, falta cadeia beta. A hemoglobina A, que é feita de duas alfa e duas beta, diminui. Sobra cadeia alfa, e ela é aproveitada para montar mais hemoglobina A2, que é feita de duas alfa e duas delta. Resultado: a hemoglobina A2 sobe, e a eletroforese denuncia o problema.
Na talassemia alfa, o que falta é a cadeia alfa. E a cadeia alfa entra na composição de todas as hemoglobinas do adulto: entra na hemoglobina A, entra na A2 e entra na fetal. Quando ela falta, tudo diminui junto, na mesma proporção.
E é isso que a eletroforese mede: proporções. Se todas as frações caem juntas, a proporção entre elas continua a mesma, e o laudo sai com aquela frase tranquilizadora: padrão eletroforético normal.
Na prática, no adulto com traço alfa talassêmico o laudo típico mostra hemoglobina A entre 96 e 98%, hemoglobina A2 entre 1,5 e 3,0%, ou seja normal ou até um pouco baixa, sem hemoglobina H e sem hemoglobina Bart.
🚫 Por isso a frase que vale a pena guardar: eletroforese normal não afasta hemoglobinopatia. Ela afasta doença falciforme, afasta traço falciforme e afasta traço beta talassêmico. Não afasta alfa talassemia.
O padrão que deve acender a luz
Existe uma combinação bem específica de achados que aponta para alfa talassemia. Vale a pena guardar, porque ela aparece com frequência e passa despercebida:
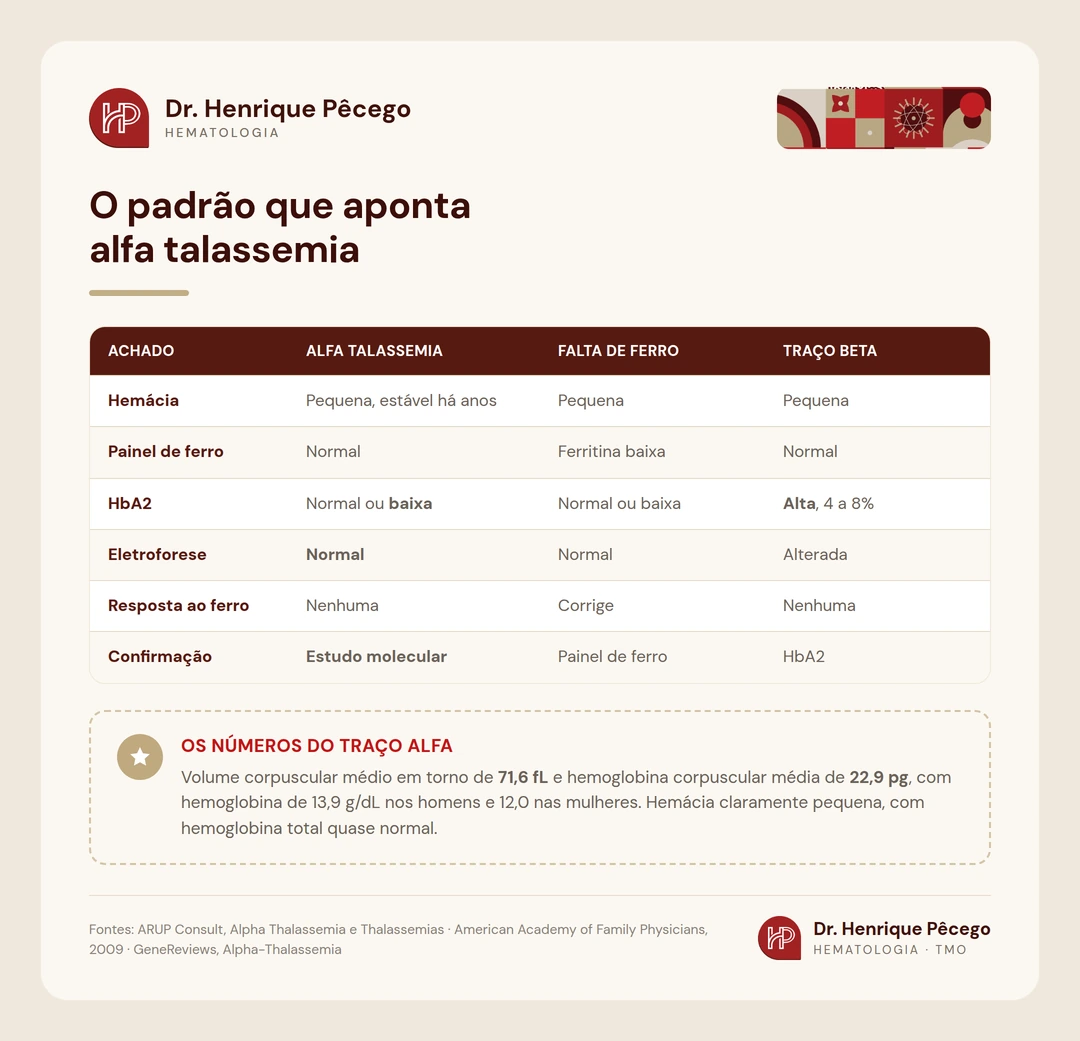
- Hemácia pequena, com volume corpuscular médio abaixo do normal, de forma persistente ao longo dos anos;
- Painel de ferro normal, com ferritina e saturação de transferrina dentro da faixa;
- Hemoglobina A2 normal ou baixa na eletroforese, e não alta;
- Ausência de melhora com ferro, mesmo depois de meses de tratamento bem feito.
Quando esses quatro pontos aparecem juntos, a hipótese mais provável não é “variação individual”. É alfa talassemia.
Para efeito de referência, no traço alfa talassêmico os números descritos na literatura ficam em torno de volume corpuscular médio de 71,6 fL e hemoglobina corpuscular média de 22,9 pg, com hemoglobina em torno de 13,9 g/dL nos homens e 12,0 g/dL nas mulheres. Ou seja: hemácia claramente pequena, com hemoglobina total quase normal.
👉 Repare no contraste com o traço beta talassêmico, em que a hemoglobina A2 sobe. É a hemoglobina A2 que separa os dois quadros, e é por isso que ela é a linha mais importante do laudo da eletroforese, apesar de ser a que menos gente lê.
Como se confirma o diagnóstico
Aqui é preciso ser direto: a confirmação da alfa talassemia é molecular. Não existe atalho por hemograma nem por eletroforese.
O exame procura as deleções nos genes da cadeia alfa. Cerca de 85% dos casos se devem a deleções conhecidas e frequentes, que os painéis padrão detectam. Os outros 15% são variantes de sequência, que exigem sequenciamento, e algumas deleções raras precisam de uma técnica chamada MLPA.
Isso significa que um resultado negativo em painel básico não fecha a porta se a suspeita clínica for forte. Vale conversar com o médico sobre qual metodologia foi usada.
Na prática do dia a dia, muita gente convive com o diagnóstico presuntivo: hemácia pequena estável há anos, ferro normal, eletroforese normal, sem sintoma. Isso funciona, e é razoável, desde que a pessoa saiba disso e não fique refazendo painel de ferro a cada seis meses achando que está faltando alguma coisa.
O momento em que o diagnóstico molecular deixa de ser opcional é quando entra em cena a decisão de ter filhos, e é sobre isso a próxima seção.
⭐ A parte que muda o aconselhamento: cis e trans
Esta é a informação mais valiosa deste texto, e a que quase nunca aparece em material para o público.
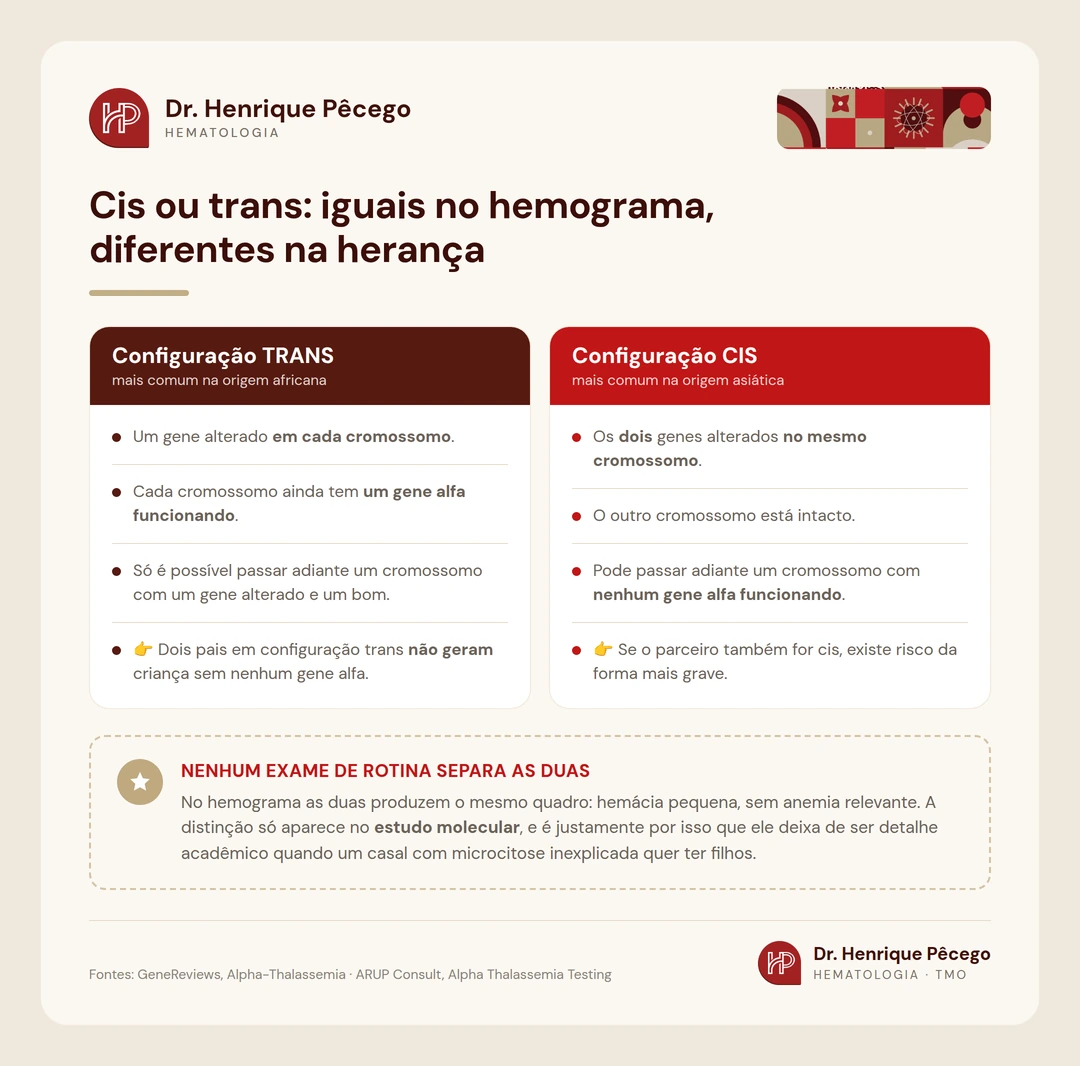
Quando alguém tem dois genes alfa alterados, existem duas configurações possíveis, e elas parecem idênticas no hemograma mas são completamente diferentes na hora de planejar filhos.
- Configuração trans: um gene alterado em cada cromossomo, um herdado do pai e um da mãe. Cada cromossomo ainda tem um gene alfa funcionando. É a configuração mais comum em pessoas de origem africana.
- Configuração cis: os dois genes alterados no mesmo cromossomo, e o outro cromossomo intacto. É a configuração mais comum em pessoas de origem do Sudeste Asiático.
No hemograma, as duas produzem o mesmo quadro: hemácia pequena, sem anemia relevante. Nenhum exame de rotina separa uma da outra.
A diferença aparece na herança. Quem tem a configuração cis pode passar adiante um cromossomo com nenhum gene alfa funcionando. Se o parceiro também for cis, existe risco de a criança nascer sem nenhum dos quatro genes, que é a forma incompatível com a vida.
Quem tem a configuração trans só pode passar adiante um cromossomo com um gene alterado e um funcionante. Dois pais em configuração trans não geram uma criança sem nenhum gene alfa.
🔑 É por isso que a distinção entre cis e trans existe, e é por isso que o estudo molecular deixa de ser um detalhe acadêmico quando um casal em que os dois têm microcitose inexplicada quer ter filhos. Nesse cenário específico, a informação genética muda a conversa por completo.
A doença da hemoglobina H
Quando faltam três dos quatro genes, o quadro deixa de ser silencioso.
Com tão pouca cadeia alfa disponível, a cadeia beta, que continua sendo produzida normalmente, começa a sobrar. Cadeia beta solta se agrupa de quatro em quatro e forma uma hemoglobina anormal chamada hemoglobina H.
A hemoglobina H tem dois problemas. Primeiro, ela é instável e precipita dentro da hemácia, danificando a célula. Segundo, ela se liga ao oxigênio com avidez alta demais e praticamente não o entrega para os tecidos, ou seja, é uma hemoglobina que ocupa espaço sem cumprir a função.
O resultado clínico é anemia com hemólise, ou seja, com destruição de hemácias, cursando com:
- Palidez e cansaço de intensidade variável;
- Icterícia, o amarelado nos olhos e na pele, com aumento da bilirrubina;
- Aumento do baço, que pode chegar a volumes importantes;
- Cálculo de vesícula em idade mais jovem que o habitual;
- Pioras agudas desencadeadas por infecção, febre e por medicamentos oxidantes.
Nesse caso a eletroforese deixa de ser normal: a hemoglobina H aparece, em proporção que pode variar de menos de 1% até 40%, e a hemoglobina A2 costuma vir abaixo de 2%.
O acompanhamento aqui é de hematologia, com atenção ao ácido fólico, à vigilância do baço, ao cuidado com medicamentos que desencadeiam hemólise e, em uma parte dos casos, à sobrecarga de ferro ao longo dos anos. Vale lembrar que essa forma não é dependente de transfusão na maioria dos casos, ao contrário da talassemia beta maior.
A forma mais grave
Quando os quatro genes estão ausentes, não existe cadeia alfa nenhuma. E como a cadeia alfa faz parte também da hemoglobina fetal, o feto não consegue montar nem a hemoglobina que usaria dentro do útero.
No lugar dela se forma a hemoglobina Bart, composta apenas por cadeias gama, que representa 85 a 90% do total e é incapaz de entregar oxigênio aos tecidos. O quadro se chama hidropsia fetal e é grave, tanto para o feto quanto para a gestante.
Esta é uma situação rara e concentrada em populações do Sudeste Asiático, onde a configuração cis é frequente. É também a razão pela qual o aconselhamento genético existe e é levado a sério nessas populações.
O que fazer com a informação de que se tem traço alfa
Para a imensa maioria das pessoas, o traço alfa talassêmico é uma informação de arquivo, não um problema de saúde. Mas ela tem quatro usos concretos:
1. Parar de tratar ferro que não falta
É o benefício mais imediato. Quem sabe que tem alfa talassemia para de tomar sulfato ferroso sem indicação, para de repetir painel de ferro sem motivo e para de ouvir que está anêmico por má alimentação.
Vale a mesma advertência que fiz no texto sobre anemia ferropriva: tomar ferro sem deficiência comprovada não corrige nada e, com o tempo, contribui para acúmulo.
Isso não significa que quem tem traço alfa nunca terá falta de ferro. Pode ter, como qualquer pessoa, e nesse caso o tratamento tem indicação. O que muda é que o ferro passa a ser prescrito com base no painel de ferro e não com base no tamanho da hemácia.
2. Ter um valor de referência próprio
Quem tem traço alfa tem um hemograma com hemácia pequena que é o normal dele. Saber disso evita que, em uma ida ao pronto-socorro ou em uma avaliação pré-operatória, alguém interprete o exame como uma alteração aguda.
Vale guardar uma cópia da eletroforese e do painel de ferro para levar quando for consultar em outro serviço.
3. Informar a família
É condição genética. Irmãos e filhos podem ter o mesmo perfil. Não é urgente, mas é informação útil de circular.
4. Conversar antes de planejar filhos
Se o parceiro ou parceira também tem microcitose sem explicação, vale investigar antes da gestação, e não durante. É a situação em que o estudo molecular tem indicação clara.
Uma armadilha adicional: o exame durante a falta de ferro
Vale um alerta que se aplica às duas talassemias.
A deficiência de ferro derruba a hemoglobina A2. Isso significa que, se alguém faz a eletroforese em um momento em que está com ferritina baixa importante, o resultado pode vir com A2 falsamente normal e mascarar um traço beta talassêmico.
No caso da alfa talassemia o efeito é menos relevante, porque lá a A2 já é normal ou baixa de qualquer maneira. Mas na prática isso significa uma coisa: o momento ideal para fazer a eletroforese é com o ferro corrigido. Se você fez o exame no meio de uma anemia por falta de ferro grave, vale conversar sobre repetir depois.
Alfa talassemia e o teste do pezinho
Vale esclarecer, porque a pergunta aparece sempre.
A triagem neonatal do SUS rastreia doença falciforme e outras hemoglobinopatias. No recém-nascido, formas mais graves de alfa talassemia podem produzir um achado detectável, porque a hemoglobina Bart aparece no período neonatal.
Mas o portador silencioso e o traço alfa talassêmico do adulto não são o alvo da triagem, e não é razoável esperar que o teste do pezinho os identifique. Passar no teste do pezinho não exclui alfa talassemia.
Quando procurar um hematologista
Vale marcar a consulta quando:
- A microcitose persiste por anos sem explicação, com ferro normal e eletroforese normal;
- Existe anemia acompanhada de icterícia, aumento do baço ou cálculo de vesícula em pessoa jovem;
- Você e o parceiro têm, os dois, hemácia pequena sem causa definida, e há plano de ter filhos;
- Você tomou ferro por meses sem nenhuma mudança no hemograma;
- Alguém da família tem diagnóstico de talassemia de qualquer tipo.
Perguntas frequentes
Alfa talassemia é grave?
Depende de quantos genes estão afetados. Um ou dois genes é condição de portador, sem gravidade. Três genes é a doença da hemoglobina H, que tem anemia e exige acompanhamento. Quatro genes é a forma grave. A esmagadora maioria dos casos que se identifica na vida adulta é de portador.
Minha eletroforese veio normal. Ainda assim posso ter alfa talassemia?
Pode, e isso é justamente a característica da doença no adulto. A eletroforese mede proporções entre frações, e na alfa talassemia todas as frações caem juntas, mantendo as proporções. Por isso o exame vem normal.
Alfa talassemia tem tratamento?
O traço não precisa de tratamento, apenas de reconhecimento. A doença da hemoglobina H tem acompanhamento com ácido fólico, vigilância do baço, cuidado com medicamentos que causam hemólise e, em alguns casos, manejo de sobrecarga de ferro.
Posso tomar ferro se tenho alfa talassemia?
Só se houver deficiência de ferro comprovada por exame. O tamanho pequeno da hemácia, sozinho, não é indicação de ferro nesse contexto.
Qual a diferença entre alfa e beta talassemia?
O gene afetado e o que aparece no exame. Na beta talassemia falta cadeia beta e a hemoglobina A2 sobe, o que a eletroforese detecta. Na alfa talassemia falta cadeia alfa, todas as frações caem juntas e a eletroforese vem normal, exigindo estudo molecular.
Alfa talassemia dá cansaço?
No traço, em geral não. O organismo está adaptado a esse hemograma desde sempre. Cansaço importante em alguém com traço alfa merece investigação de outra causa, e não deve ser atribuído automaticamente ao diagnóstico.
Preciso repetir o exame de tempos em tempos?
Não. É genético e não muda. O que pode mudar é o painel de ferro, que segue as regras de qualquer pessoa.
Alfa talassemia impede doar sangue?
O traço não impede por si só. O que decide é o valor da hemoglobina no dia da doação. Quem tem doença da hemoglobina H não doa.
Existe alfa talassemia no Brasil?
Existe, especialmente em populações de origem africana, em que a configuração trans é a mais frequente. É provavelmente subdiagnosticada, porque exige estudo molecular e porque a eletroforese, que é o exame mais pedido, vem normal.
👉 Este texto faz parte do guia completo das hemoglobinopatias, que reúne todos os artigos da série e explica onde cada condição se encaixa.
Aviso importante
Este texto tem finalidade educativa e não substitui a consulta médica. Microcitose persistente merece avaliação individual, e a decisão de fazer estudo molecular depende do contexto de cada pessoa. Não inicie nem suspenda suplementação de ferro por conta própria com base neste conteúdo.
Referências
- GeneReviews. Alpha-Thalassemia. NCBI Bookshelf.
- MedlinePlus Genetics. Alpha thalassemia.
- ARUP Consult. Alpha Thalassemia Testing.
- ARUP Consult. Thalassemias.
- American Academy of Family Physicians. Alpha and Beta Thalassemia.
- StatPearls. Hemoglobinopathies. NCBI Bookshelf.
- Ministério da Saúde. Doenças Falciformes e outras Hemoglobinopatias. Triagem Neonatal.
- ARUP Consult. Hemoglobinopathies.
Conteúdo escrito por Dr. Henrique Pêcego, médico hematologista — CRM-RJ 89269-6 · RQE 26589 e RQE 26590. Acompanhe no Instagram: @drhenriquepecegohemato · Facebook · LinkedIn · X: @henriquepecego