
Por Dr. Henrique Pêcego — Médico Hematologista | Instagram: @drhenriquepecegohemato
Um bebê nasce bem. Passa no teste do pezinho, mama, ganha peso, é um bebê comum. Aí, em algum ponto entre os seis meses e os dois anos, ele começa a ficar pálido. Fica mais quieto. Para de ganhar peso na curva. A barriga cresce. O hemograma volta com uma anemia importante, daquelas que não se explicam por alimentação.
Esse é o retrato clássico da talassemia beta maior, e o momento em que ela aparece não é coincidência. É exatamente a idade em que o corpo termina de trocar a hemoglobina fetal pela hemoglobina do adulto.
Enquanto o bebê ainda fabricava hemoglobina fetal, ele estava protegido, porque a hemoglobina fetal não usa a cadeia que está com defeito. Quando a fábrica muda de linha de produção, o defeito aparece.
Este texto trata das formas graves da talassemia beta, as que dependem de acompanhamento contínuo: a maior e a intermediária. Se o que você tem é o traço, que é a condição de portador e é muito mais comum, o texto certo é este aqui sobre traço talassêmico.
O defeito é de quantidade, não de qualidade
A hemoglobina do adulto é montada com duas cadeias alfa e duas cadeias beta. Na talassemia beta, o gene que fabrica a cadeia beta funciona menos do que deveria, ou não funciona.
Vale marcar a diferença em relação à doença falciforme, porque as duas são hemoglobinopatias e vivem sendo confundidas:
- Na doença falciforme, a cadeia beta é fabricada na quantidade certa, mas com um erro de estrutura. É problema de qualidade.
- Na talassemia beta, a cadeia beta é normal, só que é fabricada em quantidade insuficiente. É problema de quantidade.
E o problema não para na falta. Como a cadeia alfa continua sendo produzida no ritmo de sempre, ela sobra dentro do glóbulo vermelho em formação. Cadeia alfa solta é instável, precipita, danifica a célula por dentro e faz com que boa parte dos glóbulos morra ainda na medula, antes mesmo de entrar na circulação.
É por isso que a anemia da talassemia grave é dupla: a pessoa fabrica pouco e destrói o que fabricou. A medula, sentindo essa falta, trabalha em regime de esforço permanente, e é desse esforço que vêm várias das consequências mais visíveis da doença.
Existem mais de duzentas mutações descritas no gene da beta-globina. Algumas abolem a produção por completo (chamadas beta zero), outras apenas a reduzem (beta mais). Essa variedade explica por que duas pessoas com o mesmo diagnóstico no papel podem ter histórias tão diferentes.
🔑 Maior e intermediária: a linha que separa as duas
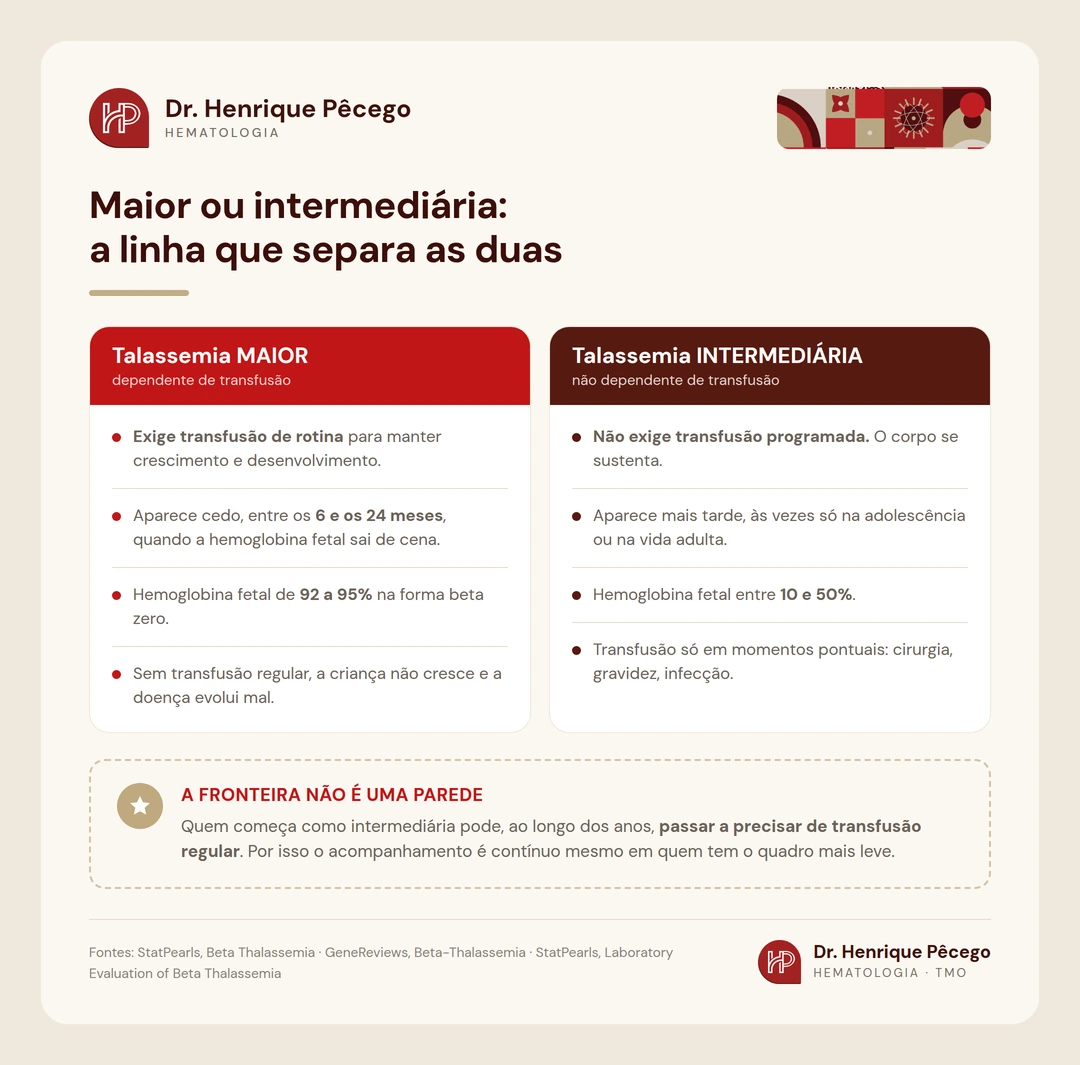
Essa é a dúvida que mais aparece, e a resposta é bem objetiva. A literatura define assim: a talassemia beta maior exige transfusões de rotina, a intermediária não exige.
Não é uma classificação de gravidade abstrata. É uma classificação prática, baseada em uma pergunta única: esta pessoa consegue manter uma hemoglobina compatível com crescimento, desenvolvimento e vida normal sem receber sangue de forma programada?
- Talassemia beta maior, também chamada de anemia de Cooley ou, na linguagem atual, talassemia dependente de transfusão. Aparece cedo, entre os seis meses e os dois anos. Sem transfusão regular, a criança não cresce, não se desenvolve e a doença evolui mal.
- Talassemia beta intermediária, ou talassemia não dependente de transfusão. Aparece mais tarde, às vezes só na adolescência ou na vida adulta. A anemia existe, é real, mas o corpo se sustenta sem transfusão programada. Transfusões podem ser necessárias em momentos pontuais, como cirurgia, gravidez ou infecção.
Um detalhe de laboratório que ajuda a entender a distância entre as duas: na talassemia maior por mutação beta zero, a hemoglobina fetal representa 92 a 95% de toda a hemoglobina que a pessoa tem, porque praticamente não existe cadeia beta para montar a hemoglobina do adulto. Na intermediária, a hemoglobina fetal costuma ficar entre 10 e 50%.
👉 A fronteira entre as duas não é uma parede. Uma pessoa classificada como intermediária pode, ao longo dos anos, passar a precisar de transfusão regular. Por isso o acompanhamento é contínuo mesmo em quem começou com um quadro mais leve.
Como a doença se manifesta
Os sinais vêm de três lugares diferentes, e reconhecer isso ajuda a entender por que o tratamento é o que é.
Da anemia em si
Palidez, cansaço, irritabilidade, falta de apetite, ganho de peso e crescimento abaixo do esperado. Em criança pequena, a queixa que leva ao médico raramente é “cansaço”: é o bebê que ficou apático e saiu da curva.
Do esforço da medula
Quando a medula óssea trabalha em regime de esforço por anos, ela se expande e empurra o osso ao redor. Nas formas graves não tratadas isso produz alterações no crânio e na face, com bossa frontal e protrusão do maxilar, além de ossos mais frágeis e sujeitos a fratura.
Esse é um dos motivos pelos quais a transfusão regular não é apenas para corrigir a anemia. Manter a hemoglobina em um patamar razoável desliga o estímulo que faz a medula se expandir.
Do fígado e do baço
O baço e o fígado assumem parte da produção de sangue e ao mesmo tempo passam a filtrar glóbulos defeituosos em grande quantidade. O resultado é aumento do baço e do fígado, às vezes de grande volume, com sensação de peso e saciedade precoce.
Um baço muito aumentado piora a própria anemia, porque sequestra e destrói ainda mais células. É uma das situações em que se discute a retirada cirúrgica do órgão, decisão que hoje se toma com muito mais parcimônia do que se tomava décadas atrás.
Como se chega ao diagnóstico
O caminho tem três etapas, e nenhuma delas é obscura.
- O hemograma mostra anemia com glóbulos vermelhos muito pequenos e muito pálidos, e no esfregaço aparecem células em alvo, glóbulos de formas variadas e, com frequência, células vermelhas com núcleo circulando no sangue, o que em criança fora do período neonatal é sempre um achado a explicar.
- A eletroforese de hemoglobina mostra o padrão: hemoglobina fetal muito alta, hemoglobina A ausente ou muito reduzida, hemoglobina A2 elevada.
- O estudo molecular identifica qual das mutações a pessoa carrega, o que tem valor tanto para prever a evolução quanto para o aconselhamento familiar.
É importante dizer com todas as letras: a talassemia não é nomeada entre as doenças do teste do pezinho no SUS. Ela entra na rubrica genérica de outras hemoglobinopatias. A triagem neonatal detecta perfis alterados de hemoglobina, e isso já leva à investigação, mas ninguém deve concluir que “passou no pezinho, então não é talassemia”.
Vale registrar também o dado brasileiro: cerca de 1,5% da população caucasoide do país é portadora da forma heterozigota, com maior prevalência no Sul e no Sudeste, refletindo a influência da imigração de povos do Mediterrâneo, do Oriente Médio e da Ásia. A doença em sua forma grave é bem mais rara que o traço, mas ela existe aqui, e existe em número suficiente para que exista programa de tratamento.
A transfusão: o que se busca e por quê
Na talassemia dependente de transfusão, o sangue não é um socorro de emergência. É um tratamento programado, com alvo numérico e intervalo definido.
Quando começa
O protocolo brasileiro considera o início do regime transfusional quando a hemoglobina se mantém abaixo de 7 g/dL em avaliações repetidas, ou quando, mesmo com valores um pouco acima disso, a criança apresenta comprometimento do crescimento, alterações ósseas ou aumento importante do baço.
Qual o alvo
O alvo é a hemoglobina antes da próxima transfusão, chamada de hemoglobina pré-transfusional. No Brasil o padrão adotado é manter esse valor entre 9,5 e 10 g/dL, com intervalo entre transfusões de duas a cinco semanas. As referências internacionais trabalham com faixas muito próximas, entre 9 e 10,5 g/dL.
Esse número não foi escolhido por acaso. Abaixo dele, a medula volta a se expandir e as complicações ósseas retornam. Muito acima dele, o ganho clínico é pequeno e a quantidade de ferro que entra no corpo aumenta sem necessidade.
Que sangue se usa
Não é qualquer bolsa. O sangue precisa ser fenotipado, ou seja, compatibilizado além do ABO e do Rh básico, e desleucocitado, com remoção dos glóbulos brancos.
O motivo é simples de entender: quem vai receber transfusão por décadas tem alto risco de desenvolver anticorpos contra sangue de outras pessoas. Uma vez que isso acontece, encontrar bolsa compatível fica progressivamente mais difícil. A fenotipagem é uma medida de proteção para o futuro do paciente, não um capricho do banco de sangue.
⭐ O preço da transfusão: o ferro que não sai
Aqui está o ponto que mais gera dúvida, e o que mais determina o destino de quem tem talassemia maior.
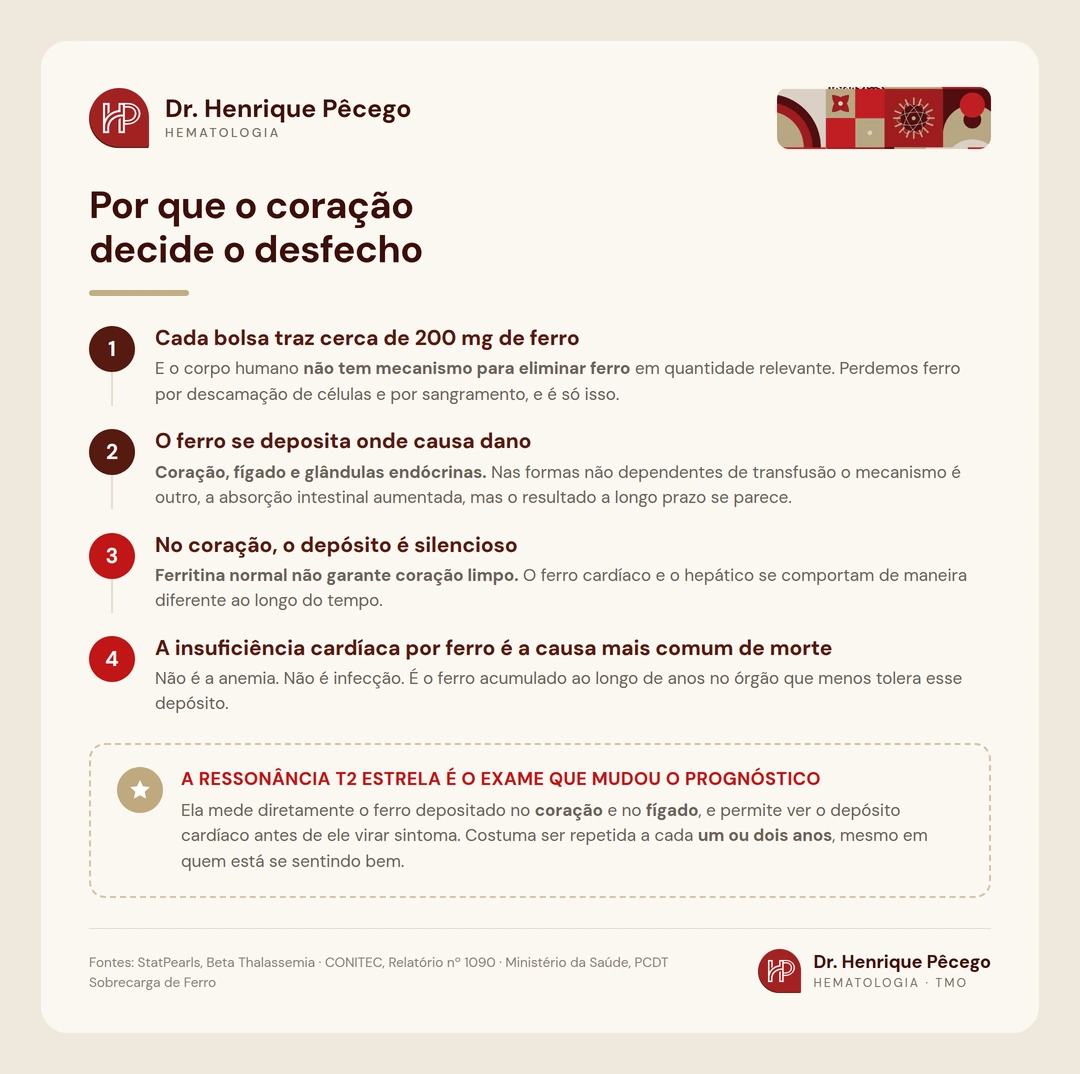
O corpo humano tem mecanismos muito eficientes para absorver ferro e nenhum mecanismo para eliminar ferro em quantidade relevante. Perdemos ferro por descamação de células e por sangramento, e é só isso.
Cada bolsa de concentrado de hemácias carrega cerca de 200 mg de ferro. Alguém que recebe uma bolsa a cada três semanas está recebendo, por ano, uma quantidade de ferro várias vezes maior do que qualquer dieta poderia fornecer. E esse ferro não tem por onde sair.
O ferro que sobra vai se depositar onde causa dano: coração, fígado e glândulas endócrinas. Nas talassemias não dependentes de transfusão o mecanismo é outro, a absorção intestinal aumentada, mas o resultado a longo prazo se parece.
👉 Se você quer entender melhor o significado da ferritina como número isolado, o texto sobre ferritina alta explica por que ela sobe em muitas situações que não têm nada a ver com sobrecarga de ferro, e por que ela nunca deve ser lida sozinha. Na talassemia, ela é lida junto com o histórico transfusional e com a ressonância.
A quelação de ferro
Quelar significa capturar o ferro livre e permitir que ele saia do corpo. É o segundo pilar do tratamento, e em termos de sobrevida talvez seja o mais importante dos dois.
Quando se começa
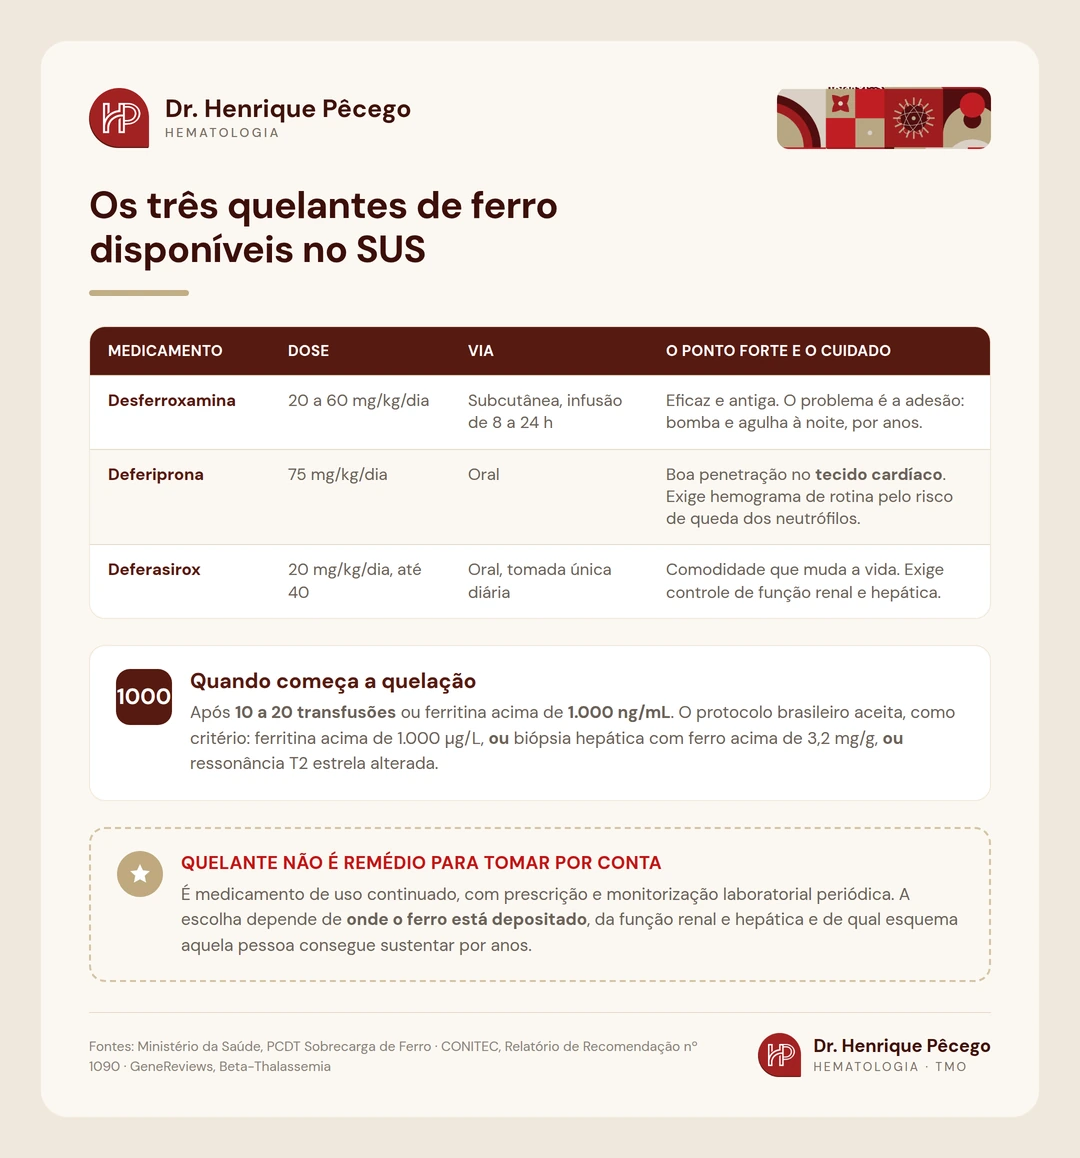
A regra prática internacional é iniciar após dez a vinte transfusões ou quando a ferritina passa de 1.000 ng/mL.
No Brasil, o protocolo de sobrecarga de ferro exige, para autorizar o quelante, pelo menos um destes critérios:
- Ferritina sérica acima de 1.000 µg/L;
- Biópsia hepática com concentração de ferro acima de 3,2 mg por grama de peso seco;
- Ressonância magnética com técnica T2 estrela demonstrando sobrecarga.
O alvo do tratamento é trazer e manter a ferritina abaixo de 1.000.
Os três medicamentos disponíveis no SUS
- Desferroxamina, de 20 a 60 mg/kg por dia, aplicada por via subcutânea em infusão que dura de 8 a 24 horas, geralmente com bomba portátil durante a noite, cinco a sete vezes por semana. É a mais antiga, é eficaz, e o problema dela é a adesão: passar a noite com agulha e bomba, por anos, é pesado.
- Deferiprona, 75 mg/kg por dia, por via oral. Tem uma característica valiosa, que é a boa penetração no tecido cardíaco. O cuidado principal é a possibilidade de queda importante dos neutrófilos, o que exige hemograma de controle em rotina rigorosa.
- Deferasirox, 20 mg/kg por dia por via oral, podendo chegar a 40 mg/kg. É de tomada única diária, o que muda a vida de quem usa. Exige controle de função renal e hepática.
A escolha entre eles não é uma questão de qual é o melhor no papel. Depende de onde está o ferro depositado, da idade, da função renal e hepática, da contagem de neutrófilos e, muito, de qual esquema aquela pessoa vai conseguir sustentar por anos. Em algumas situações se usa combinação de dois.
🚫 E vale o registro óbvio, mas necessário: quelante não é remédio de ferro ao contrário que alguém toma por conta. É medicamento de uso continuado, com prescrição e monitorização laboratorial periódica.
Como se acompanha o ferro do corpo
Três ferramentas, com papéis diferentes:
- Ferritina sérica: barata, fácil, feita com frequência. Serve para acompanhar tendência. É imprecisa como medida absoluta, porque sobe com inflamação e com doença do fígado.
- Ressonância magnética com técnica T2 estrela: mede diretamente o ferro depositado no coração e no fígado. É o exame que mudou o prognóstico da doença, porque permitiu ver o ferro cardíaco antes de ele virar sintoma. Costuma ser repetida a cada um ou dois anos.
- Biópsia hepática: mede o ferro do fígado com precisão, mas é invasiva. Hoje é reservada para situações específicas, tendo sido em grande parte substituída pela ressonância.
👉 Um ponto que gera confusão: ferritina normal não garante coração limpo. O ferro do coração e o ferro do fígado se comportam de maneira diferente ao longo do tempo, e alguém pode ter ferritina razoável e ainda assim ter depósito cardíaco relevante. É justamente por isso que a ressonância existe e é feita mesmo em quem está com os números do sangue aparentemente em ordem.
O coração é o órgão que decide o desfecho
Precisa estar escrito de forma direta: a insuficiência cardíaca causada pelo ferro depositado no músculo do coração é a causa mais comum de morte na talassemia maior.
Não é a anemia. Não é infecção. É o ferro, acumulado silenciosamente ao longo de anos, no órgão que menos tolera esse depósito.
Essa frase explica praticamente tudo sobre a lógica do tratamento moderno. Explica por que a quelação se leva tão a sério mesmo quando a pessoa se sente bem. Explica por que se faz ressonância do coração em paciente assintomático. Explica por que existe um quelante escolhido especificamente por chegar melhor ao tecido cardíaco.
E explica a mudança mais importante das últimas décadas: quem hoje tem talassemia maior, transfunde com regularidade, quela com adesão e faz o controle de imagem, vive uma vida em outra escala de duração e de qualidade em relação ao que se via antes.
As outras complicações da sobrecarga
O ferro se deposita em glândulas, e por isso o acompanhamento de quem tem talassemia maior inclui, obrigatoriamente, avaliação endócrina periódica. As alterações descritas com mais frequência são:
- Hipogonadismo, com atraso ou ausência da puberdade e infertilidade;
- Diabetes, por depósito de ferro no pâncreas;
- Hipotireoidismo e hipoparatireoidismo;
- Insuficiência adrenal;
- Osteoporose, resultado da soma entre expansão da medula, alterações hormonais e a própria doença;
- Doença do fígado, por depósito de ferro e, historicamente, por hepatites transmitidas em transfusões feitas antes da era dos testes atuais.
Uma observação de laboratório que vale para o dia a dia: na talassemia, a hemoglobina glicada pode vir falsamente alterada. Quem tem talassemia e precisa investigar diabetes deve conversar com o médico sobre usar glicemia plasmática, frutosamina ou outro parâmetro em vez de confiar apenas na hemoglobina glicada.
O transplante de medula óssea
Hoje, o transplante de medula óssea é o único tratamento capaz de curar a talassemia beta maior. Ele substitui a fábrica: a medula doente sai, a medula do doador entra, e ela produz cadeia beta normal.
Os resultados dependem muito de duas coisas: a idade e o quanto de dano já se acumulou.
- Em criança com irmão compatível pelo HLA e sem fatores de risco acumulados, a sobrevida livre de doença passa de 90%.
- Em adulto, os números caem: cerca de 80% de sobrevida global e 76% livre de evento em dois anos.
Essa diferença é a razão pela qual a conversa sobre transplante precisa acontecer cedo, e não depois que o ferro já causou dano no coração e no fígado. Não é uma decisão a adiar indefinidamente enquanto a pessoa está bem, porque justamente o período em que ela está bem é o de melhor resultado.
Por outro lado, transplante não é isento de risco, e a decisão é individual, tomada com a família, considerando disponibilidade de doador, idade, comorbidades e como está a adesão ao tratamento atual. Se você tem interesse em entender o outro lado dessa conta, o texto sobre doação de medula óssea explica como funciona o cadastro de doadores no Brasil.
E o que está mudando
A talassemia é uma das áreas da hematologia com mais movimento no momento, e vale acompanhar sem criar expectativa antecipada.
O luspatercepte, medicamento que age sobre a maturação dos glóbulos vermelhos e reduz a necessidade de transfusão em parte dos pacientes, foi objeto de relatório de recomendação da CONITEC em 2026. Relatório de recomendação é uma etapa do processo, e não equivale, por si só, a disponibilidade garantida na rede. Quem tiver interesse deve confirmar a situação atual com o serviço que acompanha.
As terapias gênicas, que corrigem ou contornam o defeito na própria célula do paciente, existem e já foram aprovadas em outros países para algumas hemoglobinopatias. No Brasil, a disponibilidade é outra história, e não é honesto tratá-las como opção de rotina hoje.
O que muda a vida de quem tem talassemia neste momento, no Brasil, continua sendo o básico bem feito: transfusão no alvo certo, quelação com adesão, ressonância no prazo e acompanhamento endócrino.
A vida prática de quem tem talassemia
Ferro em comprimido: não
Quem tem talassemia dependente de transfusão não toma ferro, salvo situação excepcional documentada. O corpo já está recebendo ferro em excesso pela transfusão. Suplementar é somar ao problema.
Vale a mesma lógica que já expliquei no texto sobre anemia ferropriva: a palavra anemia no papel não é sinônimo de falta de ferro, e tratar toda anemia com ferro é um erro comum e evitável.
Ácido fólico: em geral sim
A medula que trabalha em regime de esforço consome ácido fólico em ritmo acelerado. A suplementação é habitual e é orientada pelo serviço que acompanha.
Vacinas
O calendário precisa estar em dia, com atenção especial às vacinas contra bactérias encapsuladas em quem fez ou vai fazer retirada do baço, e à hepatite B em quem recebe transfusão.
Gravidez
É possível e acontece, mas precisa de planejamento anterior à gestação, com avaliação cardíaca, avaliação da sobrecarga de ferro e ajuste do esquema de quelação, porque os quelantes têm restrições na gravidez. Não é uma conversa para começar no dia do teste positivo.
Esporte, escola, trabalho
Com a hemoglobina mantida no alvo, a vida é a vida. Crianças em regime transfusional adequado crescem, estudam e fazem atividade física. A limitação, quando aparece, costuma vir de complicações não controladas, não do diagnóstico em si.
Aconselhamento familiar
A talassemia beta é de herança autossômica recessiva. Isso significa que, para nascer uma criança com a forma grave, ela precisa receber uma cópia alterada de cada um dos pais.
Quando os dois membros de um casal têm o traço, cada gestação tem:
- 25% de chance de a criança não herdar nenhuma cópia alterada;
- 50% de chance de a criança ser portadora do traço, como os pais;
- 25% de chance de a criança ter a forma que pode ser maior ou intermediária.
São probabilidades por gestação, e não uma distribuição garantida entre os filhos. Ter um filho afetado não reduz a chance do próximo.
👉 Por isso o diagnóstico de traço, que costuma ser encarado como uma informação sem importância, tem valor real: quem sabe que tem traço pode oferecer a informação ao parceiro antes de planejar filhos. Irmãos e pais de alguém com a forma grave devem ser investigados.
Quando procurar atendimento com urgência
Quem já tem o diagnóstico e está em acompanhamento deve procurar o serviço sem esperar a consulta agendada diante de:
- Falta de ar aos esforços habituais, inchaço nas pernas, dificuldade para deitar sem travesseiro ou palpitação persistente, porque são sinais de comprometimento cardíaco;
- Palidez de instalação rápida com queda importante da disposição, especialmente após quadro viral;
- Dor abdominal intensa no lado esquerdo com aumento perceptível do baço;
- Febre alta em quem não tem baço ou está com neutrófilos baixos por uso de quelante;
- Icterícia nova, urina muito escura ou dor em cima do fígado.
Perguntas frequentes
Talassemia tem cura?
A forma maior tem uma via de cura, que é o transplante de medula óssea, com melhores resultados em criança e com irmão compatível. Fora do transplante, o tratamento controla a doença muito bem, mas não a elimina.
Qual a diferença entre talassemia maior e intermediária?
A dependência de transfusão. A maior exige transfusões de rotina para manter crescimento e desenvolvimento. A intermediária se sustenta sem transfusão programada, ainda que possa precisar dela em situações pontuais.
Por que a doença só aparece depois dos seis meses?
Porque até essa idade o bebê ainda produz hemoglobina fetal, que não usa a cadeia beta defeituosa. Quando o corpo troca para a hemoglobina do adulto, entre seis e vinte e quatro meses, o defeito se manifesta.
Quem tem talassemia pode tomar ferro?
Em regra não, e na forma dependente de transfusão a suplementação é contraindicada fora de exceções documentadas. O problema não é falta de ferro, é excesso.
Transfusão de sangue causa dependência?
Não no sentido de vício. A necessidade contínua vem da doença, que não fabrica hemoglobina suficiente, e não de um efeito da transfusão sobre o corpo.
O que é a ressonância T2 estrela e por que ela é tão citada?
É uma forma de ressonância magnética que mede o ferro depositado no coração e no fígado. Ela permite identificar sobrecarga cardíaca antes que apareçam sintomas, e é por isso que se tornou peça central do acompanhamento.
Meu filho tem talassemia maior. Meus outros filhos precisam fazer exame?
Sim. Irmãos e pais devem ser avaliados com hemograma e eletroforese de hemoglobina, tanto para identificar quem é portador quanto para saber quem pode ser doador em uma eventual discussão de transplante.
Talassemia e anemia falciforme são a mesma coisa?
Não. As duas afetam a hemoglobina, mas por caminhos diferentes: a falciforme é um defeito de estrutura da cadeia beta, a talassemia é um defeito de quantidade. Existem pessoas que herdam as duas alterações ao mesmo tempo, e nesse caso o quadro se comporta como doença falciforme.
Talassemia aparece no teste do pezinho?
Não pelo nome. A triagem neonatal do SUS rastreia doença falciforme e outras hemoglobinopatias, e um perfil alterado leva à investigação, mas a talassemia não está nomeada entre as doenças do painel. Passar no teste do pezinho não exclui o diagnóstico.
Quem tem talassemia pode doar sangue?
Quem tem a forma maior ou intermediária não doa. Quem tem apenas o traço pode doar se a hemoglobina no dia estiver dentro do mínimo exigido pelo banco de sangue.
👉 Este texto faz parte do guia completo das hemoglobinopatias, que reúne todos os artigos da série e explica onde cada condição se encaixa.
Aviso importante
Este texto tem finalidade educativa e não substitui a consulta médica. Talassemia dependente de transfusão exige acompanhamento em serviço especializado de hematologia. Não inicie, não suspenda e não ajuste dose de quelante de ferro por conta própria, e não use suplemento de ferro sem orientação de quem acompanha o seu caso.
Referências
- StatPearls. Beta Thalassemia. NCBI Bookshelf.
- StatPearls. Laboratory Evaluation of Beta Thalassemia. NCBI Bookshelf.
- GeneReviews. Beta-Thalassemia. NCBI Bookshelf.
- Ministério da Saúde. Protocolo Clínico e Diretrizes Terapêuticas. Sobrecarga de Ferro.
- CONITEC. Relatório de Recomendação nº 1090. Luspatercepte na talassemia beta dependente de transfusão.
- ARUP Consult. Thalassemias.
- MedlinePlus Genetics. Beta thalassemia.
- Ministério da Saúde. Quantas e quais doenças são diagnosticadas no teste do pezinho pelo SUS.
- StatPearls. Glycated Hemoglobin. NCBI Bookshelf.
Conteúdo escrito por Dr. Henrique Pêcego, médico hematologista — CRM-RJ 89269-6 · RQE 26589 e RQE 26590. Acompanhe no Instagram: @drhenriquepecegohemato · Facebook · LinkedIn · X: @henriquepecego